2020年《药物临床试验质量管理规范》修订 背景、要点与行业影响
2020年4月,国家药品监督管理局与国家卫生健康委员会联合发布了2020年第57号公告,正式颁布新修订的《药物临床试验质量管理规范》(GCP),并于2020年7月1日起施行。这是中国药物临床试验领域一次具有里程碑意义的制度更新,距上一版GCP已过去近二十年。本文将系统梳理此次修订的背景、核心要点及其对行业的深远影响。
一、修订背景与现实需求
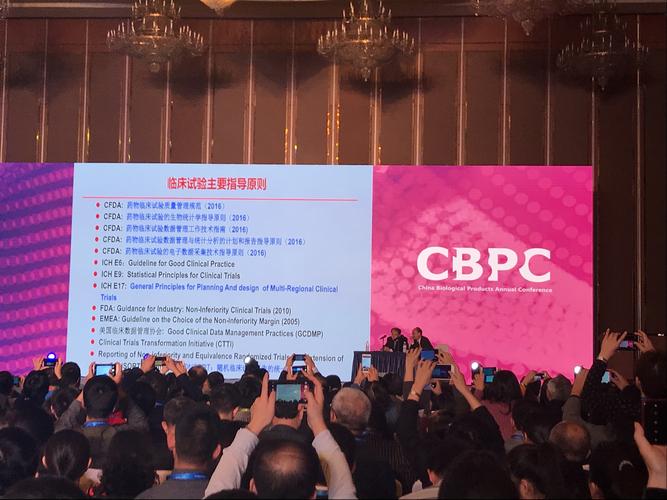
原《药物临床试验质量管理规范》于2003年发布,奠定了中国临床试验质量管理的制度基础。然而在此后近二十年间,中国医药产业经历了从仿制药为主向创新药驱动的战略转型,临床试验的规模、复杂度和国际化程度都大幅提升。与此国际人用药品注册技术协调会(ICH)已多次更新其GCP(E6)指南,中国于2017年正式加入ICH,迫切需要在国内监管体系与国际规范之间建立有效衔接。
2015年启动的药品审评审批制度改革、2017年中办国办《关于深化审评审批制度改革鼓励药品医疗器械创新的意见》等政策文件,均要求临床试验管理向更高效、更规范、更与国际接轨的方向发展。原有的GCP框架在申办者责任、研究者管理、数据治理、伦理审查、风险管理等方面已不能充分满足新形势的需要,修订势在必行。
二、核心修订要点
第一,全面对接ICH-GCP原则。新规范在总体结构上大幅参考ICH E6(R2)的要求,引入了基于风险的质量管理理念,强调申办者应建立覆盖临床试验全过程的质量管理体系,而非仅依赖事后核查。这一转变标志着中国临床试验质量管理从“合规导向”向“质量源于设计”的方向演进。
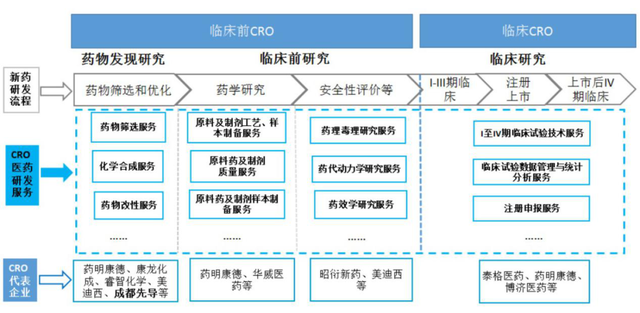
第二,强化申办者主体责任。新规范明确申办者是临床试验数据质量和可靠性的最终责任人,要求其建立独立的数据监查和质量管理体系,并对委托的研究者、合同研究组织(CRO)等进行充分评估与监督。这有助于改变过去部分试验中责任边界模糊的问题。
第三,完善伦理审查与受试者权益保护。新规范确立了伦理委员会的法律地位和独立审查职责,细化了知情同意、隐私保护、弱势群体保障等要求,并强化了临床试验方案变更的伦理审查机制,使受试者权益保护在全流程中得到了更为刚性的制度支撑。
第四,规范多中心临床试验管理。针对创新药临床试验日益多中心化、跨区域化的特点,新规范明确了多中心临床试验的伦理审查协调机制、各中心研究者职责以及数据汇总分析要求,为提升多中心试验的效率和质量提供了操作依据。
第五,细化试验用药品管理和生物样本管理。新规范对试验用药品的留样、追溯、处置等流程提出了明确要求,同时对生物样本的采集、储存、使用和销毁环节作了专门规定,进一步封堵了管理漏洞。
三、对行业的主要影响
从产业角度看,新GCP的施行显著提高了临床试验的合规门槛。申办者需要在质量体系、人员培训、风险管理等方面进行更大力度的投入,短期内在一定程度上增加了研发成本和企业合规压力。但从长远来看,高质量试验数据有助于提升国家药品审评机构的审评效率和审批确定性,降低创新药研发的整体不确定性。
对临床试验机构(即医院等相关单位)而言,新规范倒逼机构完善内部管理制度、加强研究者培训、提升信息化管理水平。部分试验资源不足、质量体系薄弱的机构将面临淘汰压力,优质临床试验资源有望进一步向具备实力和信誉的机构集中。
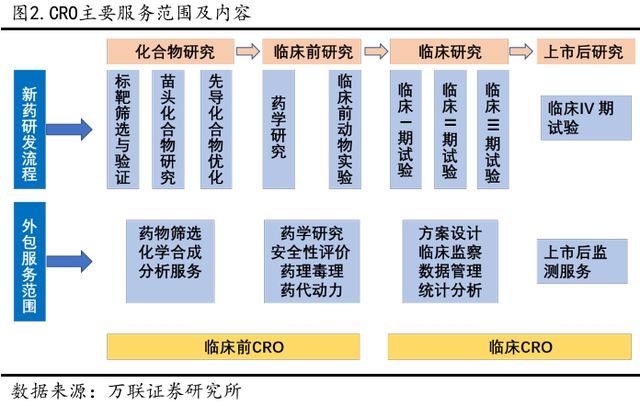
对CRO行业而言,新规范对申办者质量责任的强调以及监查要求的细化,要求CRO从单纯的执行服务提供方转向具备综合质量管理能力的合作伙伴,行业内部可能出现进一步整合与分化。
四、
2020年版《药物临床试验质量管理规范》的发布和施行,是中国药物临床试验管理制度向国际高标准迈进的重要一步。它不仅为申办者、研究机构和监管机构提供了更为清晰、科学的行为准则,也为中国创新药走向全球提供了质量信任基础。在ICH衔接、创新驱动和严格监管三条主线叠加的背景下,这套全面升级的质量管理规范将持续重塑中国临床研究生态,其价值将在未来数年的实践中不断显现。
如若转载,请注明出处:http://www.corcmed.com/product/42.html
更新时间:2026-10-29 16:39:22